Résumé analytique
Un guide pratique pour l'enregistrement des dispositifs médicaux auprès de la SFDA en Arabie Saoudite : MDS-REQ 1, classification des risques, représentants autorisés, frais et délais de la MDMA, ainsi que les exigences des EAU et du GCC au sens large.
La phrase la plus coûteuse pour pénétrer le marché du Golfe est : “ Nous enregistrerons les appareils après avoir remporté l'appel d'offres. ” J'ai vu des distributeurs perdre des contrats hospitaliers à Riyad et Djeddah parce que l'autorisation de mise sur le marché de la SFDA était encore en cours d'examen tandis que la date limite de l'appel d'offres était dépassée. En Arabie saoudite, l'enregistrement des dispositifs médicaux auprès de la SFDA n'est pas une formalité que l'on règle après la vente — c'est la licence qui rend la vente légalement possible. Si vous êtes fabricant ou importateur prévoyant de placer des lits d'hôpital, des tables d'opération ou des lampes chirurgicales dans le Royaume, le travail d'enregistrement commence 6 à 12 mois avant l'expédition de votre premier conteneur.
The registration file pairs with the project certificate pack: see our two-OR turnkey guide for the document list.
Ce guide présente le processus réel que nous utilisons pour accompagner les partenaires dans l'enregistrement auprès de la SFDA saoudienne et plus largement du CCG : les exigences du MDS-REQ 1, le système de classification des risques, le modèle de Représentant Autorisé (AR), les étapes de la demande MDMA, les délais et coûts réalistes, ainsi que les erreurs qui bloquent les demandes. Si vous hésitez encore entre différentes voies réglementaires pour divers marchés, notre comparaison antérieure des exigences CE MDR vs FDA pour l'importation d'équipements de salle d'opération est une lecture complémentaire utile — les États du Golfe s'inspirent largement des deux cadres.
Et si votre plan à long terme inclut l'assemblage local ou la production sous marque privée pour répondre aux exigences de saoudisation et d'approvisionnement NUPCO, cela modifie également votre stratégie d'enregistrement — notre programme de localisation OEM/ODM est souvent le point de départ de cette discussion.
Pourquoi le marché du Golfe vaut l'effort réglementaire
Le Conseil de coopération du Golfe — Arabie saoudite, Émirats arabes unis, Koweït, Bahreïn, Qatar et Oman — est devenu l'un des marchés de dispositifs médicaux à la croissance la plus rapide au monde. Les dépenses de santé combinées dans le CCG ont dépassé 90 milliards de dollars en 2025, les dispositifs médicaux étant estimés entre 12 et 14 milliards de dollars et croissant d'environ 7 à 9 % par an. L'Arabie saoudite représente à elle seule environ la moitié de ce marché des dispositifs, portée par la construction d'hôpitaux dans le cadre de Vision 2030, la privatisation des clusters de santé et les achats centralisés via NUPCO.
Pour les fabricants d'équipements lourds — tables d'opération, lampes chirurgicales LED, lits d'hôpital, pendentifs médicaux — l'opportunité se concentre dans les projets clés en main d'hôpitaux et les appels d'offres gouvernementaux. Mais la quasi-totalité de ces achats exige la preuve d'un enregistrement local au moment de l'appel d'offres, pas après l'attribution. Ce seul fait façonne toute la séquence de mise sur le marché.
Le cadre de la SFDA saoudienne : MDS-REQ 1 et la MDMA
L'Autorité saoudienne des denrées alimentaires et des médicaments (SFDA) réglemente les dispositifs médicaux conformément à la Loi sur les dispositifs médicaux et ses règlements d'application. Le document d'orientation principal est le MDS-REQ 1, “Exigences pour l'autorisation de mise sur le marché des dispositifs médicaux” (actuellement version 6.0). Il définit les Principes essentiels de sécurité et de performance — étroitement alignés sur le modèle IMDRF/GHTF qui sous-tend également le règlement UE 2017/745 — ainsi que la documentation technique, les règles de classification des risques, l'évaluation clinique et les obligations de suivi post-commercialisation que chaque fabricant doit respecter.
Le résultat du processus est le Autorisation de mise sur le marché des dispositifs médicaux (MDMA), délivré via le système en ligne MDMA/GHAD de la SFDA. Sans MDMA, un dispositif ne peut être légalement importé, annoncé ou vendu en Arabie Saoudite — et les douanes saoudiennes retiendront les envois non enregistrés au port.
Piliers clés du système SFDA :
- Principes essentiels de sécurité et de performance — le fabricant doit démontrer sa conformité, généralement via des normes reconnues telles que la CEI 60601-1 pour les équipements électriques médicaux, la CEI 60601-2-52 pour les lits d'hôpital, la CEI 60601-2-41 pour les luminaires chirurgicaux et l'ISO 13485 pour le système de gestion de la qualité.
- Classification des risques — Classes A, B, C et D selon les règles IMDRF, étroitement alignées sur la logique du règlement UE.
- Mandataire — les fabricants étrangers doivent désigner un AR basé en Arabie Saoudite détenant une licence AR SFDA et soumettre la MDMA au nom du fabricant.
- Étiquetage et IFU en arabe — les étiquettes et les instructions destinées aux utilisateurs non professionnels doivent être en arabe ; les dispositifs à usage professionnel nécessitent généralement un étiquetage en arabe au moins sur l'emballage.
- Surveillance post-commercialisation — déclaration des événements indésirables au Centre national de déclaration des dispositifs médicaux (NCMDR), plus obligations de renouvellement.
Conseil pratique : les évaluateurs de la SFDA vérifient le champ d'application du certificat ISO 13485 ligne par ligne. Si le champ d'application de votre certificat indique “ lumières chirurgicales ” mais que votre demande inclut des lits d'hôpital, attendez-vous à une lettre de non-conformité. Alignez le champ d'application du SMQ sur la famille de produits avant que l'AR ne soumette la demande.
Étape 1 : Classifiez votre dispositif (Classes A–D)
La classification saoudienne suit les règles de l'IMDRF et reflète la structure du Règlement (UE) sur les dispositifs médicaux : Classe A (faible risque), Classe B (risque faible à modéré), Classe C (risque modéré à élevé) et Classe D (risque élevé). La plupart des mobiliers et équipements hospitaliers sont en classe A ou B :
| Classe SFDA | Niveau de risque | Exemples typiques d'équipements pour bloc opératoire / service | Attentes en matière de preuves |
|---|---|---|---|
| Classe A | Faible | Chariots médicaux non stériles, tables à instruments, lits d'examen de base | Auto-déclaration conforme aux principes essentiels ; procédure MDMA simplifiée |
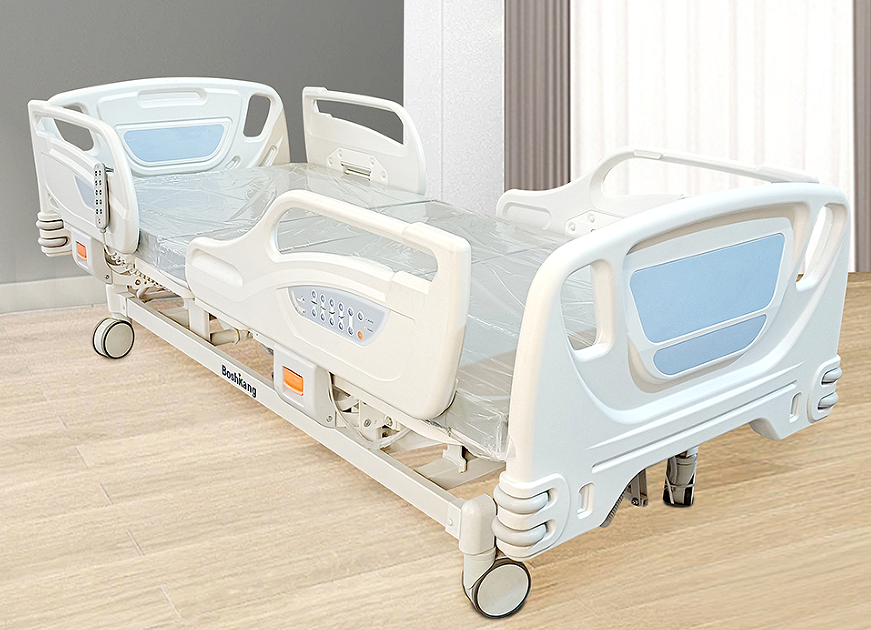
| Classe B | Faible à modéré | Lits d'hôpital électriques, tables d'opération, lampes chirurgicales LED, pendentifs médicaux (dispositifs actifs, famille IEC 60601) | Dossier technique complet, rapports d'essai IEC 60601, ISO 13485, approbation sur un marché de référence (CE/FDA ou équivalent) |
| Classe C | Modéré à élevé | Dispositifs de contrôle/surveillance des paramètres vitaux, certains équipements de perfusion et d'anesthésie | Évaluation clinique plus approfondie, dossier de gestion des risques (ISO 14971), éventuel examen supplémentaire |
| Classe D | Élevé | Dispositifs implantables, dispositifs de maintien des fonctions vitales (rarement pertinents pour le mobilier de bloc opératoire) | Examen le plus rigoureux, attentes en matière de données cliniques |
Une mauvaise classification est un point d'arrêt courant. Si votre table d'opération électrique dispose d'un positionnement motorisé avec des sorties de surveillance intégrées du patient, un évaluateur peut plaider pour une classe supérieure à celle que vous avez déclarée. En cas de doute, nous cartographions l'appareil par rapport aux règles de classification MDS-REQ 1 par écrit et demandons à l'AR de confirmer la classe auprès de la SFDA avant le dépôt — changer de classe en cours d'examen vous coûte la totalité de la différence de frais et relance le délai.
Étape 2 : Nommer un représentant autorisé saoudien
Les fabricants étrangers ne peuvent pas détenir directement un MDMA. Vous devez signer un accord écrit avec un représentant basé en Arabie Saoudite Mandataire qui détient une licence SFDA en tant que AR, s'enregistre sur la plateforme GHAD et soumet la demande. Le AR est également légalement responsable des obligations post-commercialisation : signalement des événements indésirables, rappels et actions correctives de sécurité sur le terrain.
Choisissez le AR avec soin, car le nom du AR est attaché à votre MDMA :
- Consultant réglementaire indépendant vs distributeur en tant que AR : nommer votre distributeur comme AR est courant et pratique, mais si la relation commerciale se détériore, le transfert du MDMA à un nouveau AR nécessite la coopération de l'ancien AR. Un AR indépendant rend votre enregistrement portable.
- Portée de l'accord avec le AR : La SFDA publie un accord type. Assurez-vous qu'il couvre toutes les familles de produits que vous prévoyez d'enregistrer — modifier ultérieurement ajoute des formalités administratives.
- Validité de la licence du AR : vérifiez que la propre licence SFDA du AR est à jour avant de signer ; une licence de AR expirée bloque les nouvelles soumissions.
Avertissement : J'ai vu des fabricants exclus du marché saoudien pendant 18 mois parce que leur distributeur exclusif détenait le MDMA et refusait de le libérer après la fin du contrat. Gardez la propriété de l'enregistrement indépendante de l'exclusivité commerciale autant que possible.
Étape 3 : Constituer le dossier technique et soumettre le MDMA
La demande de MDMA est soumise électroniquement par le AR. Pour un dispositif actif de classe B typique (un lit d'hôpital électrique ou une lampe chirurgicale à LED), le dossier de documentation technique comprend :
- Description du dispositif, variantes et déclaration d'utilisation prévue
- Déclaration de conformité relative aux principes essentiels (MDS-REQ 1 Annexe 1)
- Certificat ISO 13485 et, le cas échéant, certificat MDSAP
- Approbations sur le marché de référence : certificat CE selon le Règlement MDR 2017/745, FDA 510(k) ou équivalent — la SFDA exigeait historiquement une approbation d'un marché membre fondateur du GHTF, et la pratique actuelle repose encore largement sur les preuves CE/FDA
- Rapports d'essais : IEC 60601-1 et la norme particulière applicable (par exemple, 60601-2-52 pour les lits, 60601-2-46 pour les tables d'opération, 60601-2-41 pour les luminaires chirurgicaux), CEM (60601-1-2) et biocompatibilité (ISO 10993) pour les surfaces en contact avec le patient
- Dossier de gestion des risques selon ISO 14971
- Rapport d'évaluation clinique (peut être basé sur la littérature pour les technologies bien établies comme les lits d'hôpital)
- Étiquettes et IFU, y compris les versions en arabe
- Certificat de libre vente du pays de fabrication, légalisé pour usage en Arabie Saoudite
Une remarque pratique sur les tests : la SFDA accepte les rapports d'essais provenant de laboratoires accrédités (signataires ILAC). Il n'est pas nécessaire de refaire les tests pour l'Arabie Saoudite si vos rapports IEC sont à jour et couvrent les numéros de modèle exacts de la demande — mais la liste des modèles dans le rapport, la DoC et la demande doivent correspondre exactement. Les numéros de modèle non concordants sont la déficience la plus courante que nous observons.
Étape 4 : Budgétiser de manière réaliste — Frais et délais de la MDMA
La SFDA publie ouvertement ses barèmes de frais pour la MDMA. Les frais d'évaluation des nouvelles applications sont fonction de la classe de risque : environ 15 000 SAR pour la classe A, 19 000 SAR pour la classe B, 21 000 SAR pour la classe C et 23 000 SAR pour la classe D, avec un délai d'examen officiel pour les demandes standard d'environ 35 à 60 jours ouvrables — avant de compter les cycles de réponse aux déficiences. Le renouvellement bénéficie de frais réduits (environ 5 000 SAR), et les mises à jour administratives mineures coûtent environ 1 100 SAR. La MDMA est valable trois ans dans la plupart des cas.
| Type de demande | Classe de risque | Frais d'évaluation SFDA (SAR) | Délai d'examen officiel |
|---|---|---|---|
| Nouveau MDMA | Classe A | 15,000 | 35–60 jours ouvrables |
| Nouveau MDMA | Classe B | 19,000 | 35–60 jours ouvrables (plus cycles de carences) |
| Nouveau MDMA | Classe C | 21,000 | 35–60 jours ouvrables (plus cycles de carences) |
| Nouveau MDMA | Classe D | 23,000 | 35–60 jours ouvrables (plus cycles de carences) |
| Renouvellement | Tous | ~5 000 (réduit) | Plus court ; déposer avant l'expiration |
| Modification administrative mineure (étiquettes, mises à jour IFU) | Tous | ~1,100 | Administratif |
En plus des frais SFDA, prévoir les frais annuels de l'AR, la légalisation et la traduction des documents (arabe), et — de manière réaliste — un à deux cycles de carences. Selon notre expérience, une demande de classe B bien préparée obtient l'approbation en 4 à 7 mois de bout en bout ; une demande mal préparée peut traîner sur plus d'un an. Planifiez les engagements d'appel d'offres en se basant sur le chiffre pessimiste.
Étape 5 : Le reste du CCG — Émirats arabes unis, Koweït, Qatar, Oman, Bahreïn
Il n'existe pas d'enregistrement unique “ GCC ”. Chaque État gère son propre système, bien que tous suivent la même logique basée sur l'IMDRF et acceptent les preuves CE/FDA comme base du dossier :
- EAU : enregistrement auprès du Ministère de la Santé et de la Prévention (MOHAP). Un demandeur/titulaire d'AMM local soumet ; la classification suit le même modèle à quatre classes. Les EAU sont souvent le deuxième dépôt après l'Arabie saoudite car de nombreux distributeurs du Golfe sont basés à Dubaï.
- Koweït : enregistrement auprès du Ministère de la Santé, principalement basé sur des documents pour les dispositifs de classe A/B ; généralement géré par le distributeur koweïtien.
- Qatar : Enregistrement auprès du ministère de la Santé publique, requis avant la participation aux appels d'offres (les appels d'offres de la Hamad Medical Corporation le demandent dès le départ).
- Oman et Bahreïn : marchés plus petits, enregistrements dirigés par les distributeurs, suivant généralement le même dossier technique avec légalisation locale.
Une séquence pragmatique que nous recommandons : Arabie saoudite en premier (plus grand marché, dossier le plus rigoureux), EAU en deuxième (pôle commercial), puis Koweït/Qatar en parallèle une fois le dossier technique maître existant. Le travail supplémentaire par pays diminue fortement après la première approbation car 80 % du dossier est réutilisé.

Pièges courants qui retardent les enregistrements dans le Golfe
Après avoir soutenu de multiples enregistrements GCC pour les équipements de bloc opératoire et de salle, voici les modes de défaillance qui font réellement perdre du temps :
- Incohérences des numéros de modèle entre les rapports de test, la DoC et la demande — corrigez la chaîne documentaire avant de déposer.
- Certificats proches de l'expiration : un certificat ISO 13485 ou CE avec moins de 12 mois de validité suscite des questions ; renouvelez-le d'abord.
- Étiquetage en arabe laissé à la fin : la révision de la traduction prend des semaines ; commencez-la pendant la constitution du dossier technique.
- MDMA détenues par le distributeur : Comme indiqué ci-dessus, les situations de prise d'otage lors de l'enregistrement sont réelles. Structurez les accords AR avec des clauses de sortie.
- Ignorer les obligations post-commercialisation : La déclaration des événements indésirables NCMDR est la tâche de l'AR, mais le fabricant doit lui fournir les données de terrain. Mettez en place le pipeline de la réclamation au rapport avant la première réclamation, pas après.
- Supposer que le CE équivaut à une approbation automatique : L'Arabie saoudite accepte le CE comme preuve de référence mais mène sa propre évaluation — ce n'est pas un tampon automatique.
Pour les équipements destinés à des projets hospitaliers complets plutôt qu'à des ventes unitaires, l'enregistrement n'est qu'un volet de travail — les utilités sur site, l'installation et la mise en service se déroulent en parallèle. Notre programme de salle d'opération clé en main séquence la réglementation, la logistique et l'installation de sorte que le MDMA soit en main avant l'arrivée des conteneurs à Djeddah ou Dammam.

Conclusion
L'enregistrement des dispositifs médicaux au Moyen-Orient récompense les fabricants qui le traitent comme un projet, et non comme une réflexion après coup. Le parcours SFDA saoudien — conformité MDS-REQ 1, classification correcte A–D, un représentant autorisé bien choisi, un dossier technique MDMA propre, et un budget réaliste de 15 000 à 23 000 SAR de frais plus 4 à 7 mois — est tout à fait gérable lorsque la chaîne documentaire est correctement construite dès la première fois. Les fabricants qui perdent les appels d'offres du Golfe ne sont presque jamais ceux dont les produits sont faibles ; ce sont ceux dont l'enregistrement était encore “ en cours ” lorsque l'offre a été clôturée.
Nous construisons notre lits d'hôpital, tables d'opération, et des luminaires chirurgicaux LED selon les normes IEC 60601 et ISO 13485 dès le départ, et nous fournissons l'ensemble complet des documents d'enregistrement — rapports d'essai, DoC, certificats de libre vente, support d'étiquetage en arabe — aux AR de nos partenaires. Si vous prévoyez une entrée sur le marché saoudien ou du CCG, contactez notre équipe d'exportation et nous vous guiderons à travers la liste de vérification exacte des documents pour votre famille de produits.
Foire aux questions
Ai-je besoin d'une approbation CE ou FDA avant de demander l'enregistrement auprès de la SFDA saoudienne ?
En pratique, oui. La SFDA s’appuie sur les preuves du marché de référence — généralement un certificat CE selon le règlement UE 2017/745 ou une autorisation de la FDA — comme base du dossier technique MDMA pour les classes B et supérieures. L’examen de la SFDA reste une évaluation indépendante, mais une approbation de référence reconnue facilite considérablement le processus.
Mon distributeur en Arabie Saoudite peut-il agir en tant que représentant autorisé ?
Oui, et beaucoup le font. Le compromis est le contrôle : le MDMA est lié à l'AR, donc si l'accord de distribution se termine mal, le transfert de l'autorisation nécessite la coopération de l'AR sortant. L'utilisation d'un AR réglementaire indépendant maintient la portabilité de votre enregistrement entre les distributeurs.
Combien de temps l'approbation MDMA de la SFDA prend-elle pour un lit d'hôpital ou une table d'opération ?
La fenêtre d'examen officielle de la SFDA est d'environ 35 à 60 jours ouvrables pour une nouvelle demande, mais cela exclut les cycles de réponse aux carences. Une demande de classe B bien préparée atteint généralement l'approbation en 4 à 7 mois après la soumission. Prévoyez un calendrier pessimiste lorsque vous vous engagez sur des dates de livraison d'appel d'offres.
Un seul enregistrement est-il valable dans tous les pays du CCG ?
Non. Chaque État du CCG — Arabie saoudite, EAU, Koweït, Qatar, Oman, Bahreïn — gère son propre enregistrement. Le dossier technique est largement réutilisable dans tous ces pays, donc la plupart des fabricants déposent d'abord en Arabie saoudite, puis déploient le même dossier sur les autres marchés à un coût supplémentaire bien inférieur.
Quelles sont les exigences linguistiques applicables aux étiquettes et aux notices d'utilisation ?
L'Arabie saoudite exige un étiquetage en arabe, et les instructions d'utilisation destinées aux utilisateurs non professionnels doivent être en arabe. Le matériel à usage professionnel nécessite généralement au minimum de l'arabe sur l'étiquette de l'emballage. Commencez la traduction tôt — elle devient systématiquement un élément critique si on la laisse après la soumission.
Vous pourriez aussi aimer...

EU MDR Transition Timeline: 2027-2028 Deadlines
The EU MDR transition has set a phased deadline that runs past 2027, which means...

UAE Medical Device Registration: MOHAP and DHA
The UAE operates a two-track system for medical device oversight: a federal track under the...

Tanzania TMDA Device Registration: Overview
Tanzania is one of East Africa’s most active medical device import markets, and its regulator...